用神经网络拟合势能面:能不能替代量子化学
机器学习势能面在哪些问题上已经可以取代第一性原理计算、训练集的覆盖范围为什么比模型结构更重要,以及外推失效的典型表现。
量子化学计算的精度足以描述化学反应,但成本随体系尺寸快速上升,难以支撑长时间尺度的动力学模拟。机器学习势能面试图解决这个问题:用大量高精度计算的结果训练模型,让后续调用只花很小的代价。
一、势能面到底是什么
势能面是分子能量随原子坐标变化的函数。有了它,力就是能量的负梯度,动力学轨迹、反应路径与振动频率都能推出来。传统做法是在每个构型上做一次量子化学计算,逐步推进;机器学习做法是先把能量—坐标关系学出来,此后任意构型都能直接给出能量与力。
二、训练集比模型结构更关键
模型形式(核方法、神经网络、图网络)固然重要,但决定成败的通常是训练数据是否覆盖了实际会走到的构型空间。若训练集只包含平衡构型附近的结构,模型在拉伸到过渡态区域时会给出无意义的结果。因此构造数据集时需要主动纳入高能构型、非绝热交叉区与罕见的配位环境。
| 环节 | 常见做法 | 失败表现 |
|---|---|---|
| 数据生成 | 主动学习补充构型 | 外推区能量失真 |
| 描述符 | 保证平移旋转不变 | 同一构型给出不同能量 |
| 验证 | 保留独立的测试动力学 | 只报拟合误差 |
三、
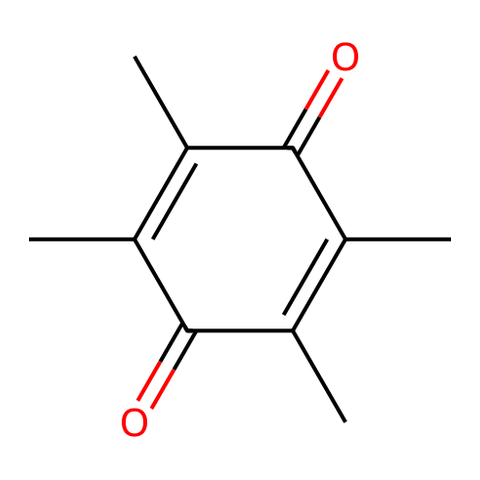
2,3,5,6-四甲基-1,4-苯醌 · CAS 527-17-3
四甲基对苯醌是电子转移与内转动研究中的常客:环上四个甲基之间存在位阻耦合,分子的构象变化会同时影响共轭程度与羰基的电子结构,因此能量对构象非常敏感。这类分子常被用作检验势能面对扭曲自由度描述是否准确的模型体系。实验操作上它作为温和的氧化剂与电子受体使用,应避光密封保存,避免与强还原剂长时间共存。
四、外推失效长什么样
最危险的失败不是误差变大,而是误差看起来仍然合理。外推区的能量曲线可能依然光滑、力的方向也说得通,但整体形状已经偏离真实势能面,于是动力学轨迹会被悄悄引向错误的产物。因此评价模型不能只看拟合误差,必须做留出构型的动力学验证,并与小体系的高精度计算交叉核对。
五、当前更现实的定位
在元素种类有限、化学环境相对固定的体系里,机器学习势能面已经能给出接近第一性原理的结果,并把模拟尺度扩大几个数量级。但在涉及键断裂、多自旋态或强关联电子的场景,它仍然只是加速工具,而不是替代品。把这些边界说清楚,比宣称“取代量子化学”更有价值。
文中重点试剂结构式 · 点击查看规格与价格
相关产品推荐正在从站内商品库匹配…
同一产品线更多文章
本文由本站编辑基于公开技术资料独立撰写,观点与表述仅代表本站;如需转载请与我们联系。文中产品参数、包装规格与价格以商品详情页为准,图片中的分子结构式由本站结构库按 CAS 生成,仅供识别参考。