用量子计算机模拟化学反应:问题映射与当前的边界
为什么化学成为量子计算的试验场、占据数编码与变分算法的基本思路、误差来源的两大类,以及现阶段的真实定位。
电子在分子中的状态本身就是量子态,用量子比特去表示它,理论上能避开经典方法随电子数指数增长的困难。这句话成立,但「能表示」不等于「能算准」,化学体系被选为量子计算的试验场,恰恰是因为它既不简单,也不是最难的。
一、难在哪里
经典方法处理电子相关问题的困难在于希尔伯特空间的维度随轨道数指数增长。强关联体系——过渡金属配合物、自由基、反应过渡态——正是经典近似最容易失效的地方,也正好是化学里最需要算准的地方。这就是量子计算进入化学的切口:不是替代全部计算化学,而是瞄准经典方法吃力的那一小块。
二、怎么把分子写进量子线路
常用做法是把分子轨道按自旋轨道映射到量子比特,用占据状态表示电子排布,通过 Jordan-Wigner 一类变换把费米子算符转成量子门操作。由于当前硬件比特数与门保真度有限,直接精确对角化只能覆盖很小的体系,因此实际使用的是变分算法:在线路上加参数、测量能量、用经典优化器调整参数,反复迭代逼近基态能量。
三、
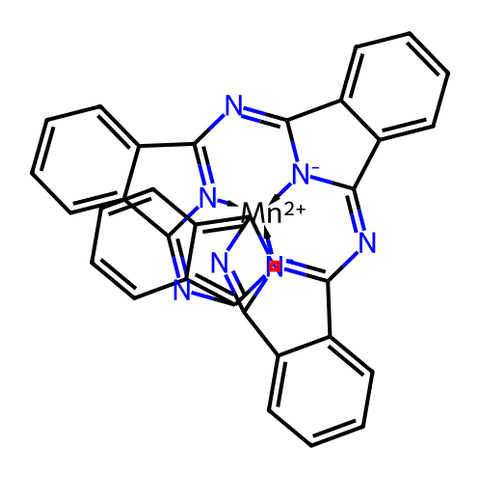
酞菁锰(II) · CAS 14325-24-7
金属大环配合物是量子计算化学中常见的基准目标:中心金属带来的部分填充 d 轨道使体系具备明显的强关联特征,大环又提供可调的配位场与取代位点,便于系统改变问题规模。选它做测试体系还有一个现实原因——结构刚性、光谱与磁性数据充分,计算得到的能级与自旋态可以直接与实验比较,结果好坏的判断有依据。需要注意的是,分子越大所需轨道越多,当前硬件只能截取活性空间处理,截断方式本身就会带来误差。
四、误差从哪来
误差可分两类。硬件侧包括门操作误差、退相干与测量误差,它们随线路深度迅速累积;算法侧包括变分形式的选择和活性空间截断,前者可能陷入局部极小,后者会直接丢掉部分电子相关。做这类工作时必须分别估计两类误差的贡献,否则很难判断结果是算法问题还是设备噪声所致。
五、现阶段的真实定位
目前的量子化学计算还处于展示可行性的阶段:体系规模小、精度尚不足以指导实验选择催化剂。更务实的期待是把它用于验证经典近似方法在新体系中的失效边界,而不是立刻替代密度泛函。判断一项工作是否有意义,可以看它是否给出了与经典方法可比的精度,同时指出了经典方法在何处失效。
文中重点试剂结构式 · 点击查看规格与价格
相关产品推荐正在从站内商品库匹配…
同一产品线更多文章
本文由本站编辑基于公开技术资料独立撰写,观点与表述仅代表本站;如需转载请与我们联系。文中产品参数、包装规格与价格以商品详情页为准,图片中的分子结构式由本站结构库按 CAS 生成,仅供识别参考。